かつて「危険なドラッグ」の代名詞だったLSDが、いまアメリカで「うつ病の画期的治療薬候補」として国家のお墨付きを得ようとしています。 本記事では、LSD製剤DT120が2度目のFDA画期的治療薬指定を受けた背景と、第3相試験の結果、そして承認までに残る課題について、初めての方にもわかりやすく紹介します。
DT120の画期的治療薬指定:LSDがうつ病治療薬に近づいた歴史的な一歩
2026年9月8日、ニューヨークに本社を置くバイオ医薬品企業デフィニウム・セラピューティクス(Definium Therapeutics)は、同社が開発中のLSD製剤「DT120」について、米国食品医薬品局(FDA)から大うつ病性障害(MDD)を対象としたブレークスルーセラピー指定(Breakthrough Therapy Designation)を取得したと発表しました。
この指定は、DT120にとって2度目の画期的治療薬指定です。1度目は全般性不安障害(GAD)を対象としたもので、今回のうつ病での指定によって、DT120は「不安」と「うつ」という精神科の二大疾患の両方で、FDAが優先的に開発を後押しする候補薬となりました。
指定の根拠となったのは、第3相「Emerge試験」の結果です。DT120を100マイクログラムたった1回投与しただけで、6週間後のうつ症状の評価スコア(MADRS)がプラセボと比べて8.1点も改善し、その効果は12週目まで持続したと報告されています。既存の抗うつ薬が毎日の服用を前提とし、効果が出るまで数週間から数か月かかることを考えると、これは治療の常識を覆しかねない数字です。
つまり今回のニュースは、単なる一企業の開発進捗ではなく、「LSDが医薬品として承認される日が現実味を帯びてきた」という、サイケデリック療法の歴史における転換点のひとつと言えます。
画期的治療薬指定とは:FDAが「早く届ける価値がある」と認めた薬に与える特別枠
指定を受けるための条件
画期的治療薬指定は、FDAが2012年に導入した制度です。重い病気を対象とし、なおかつ初期の臨床データで「すでにある治療法よりも大幅に優れている可能性」が示された薬に対して与えられます。
イメージとしては、空港の「優先レーン」に近いものです。通常の審査の列に並ぶのではなく、FDAの担当者が開発の早い段階から企業と密に相談し、試験デザインや審査の進め方を一緒に検討してくれます。ただし、優先レーンに入ったからといって「搭乗(承認)」が保証されるわけではありません。あくまで「この薬は急ぐ価値があるので、道のりをスムーズにしましょう」という意思表示です。
指定で何が変わるのか
指定を受けた薬には、主に3つのメリットがあります。第一に、FDAの上級スタッフが関与する集中的な開発支援を受けられること。第二に、承認申請の際に段階的な提出(ローリング・レビュー)が認められ、審査期間の短縮につながること。第三に、優先審査の対象となる可能性が高まることです。
企業にとっては、承認までの時間を数か月から1年以上短縮できる可能性があり、患者さんにとっては新しい治療の選択肢がより早く届くことを意味します。
サイケデリック分野での先例
サイケデリック分野では、これまでにも画期的治療薬指定の例があります。2018年にはコンパス・パスウェイズ(Compass Pathways)のシロシビン製剤が治療抵抗性うつ病で、2019年にはウソナ研究所(Usona Institute)のシロシビンが大うつ病性障害で指定を受けました。MDMAを用いたPTSDに対するサイケデリック療法も2017年に指定されています。
ただし、これらのうち実際に承認まで到達したものはまだありません。2024年にはMDMA療法がFDAから承認見送りの判断を受けたことも記憶に新しく、「指定=承認」ではないという現実を示す例となりました。だからこそ、DT120が第3相試験という最終段階の結果を伴って指定を受けた意味は、これまでの事例とは重みが異なります。
DT120とは:LSDを「口の中で溶ける錠剤」に作り替えた医薬品
LSDの歴史と作用の仕組み
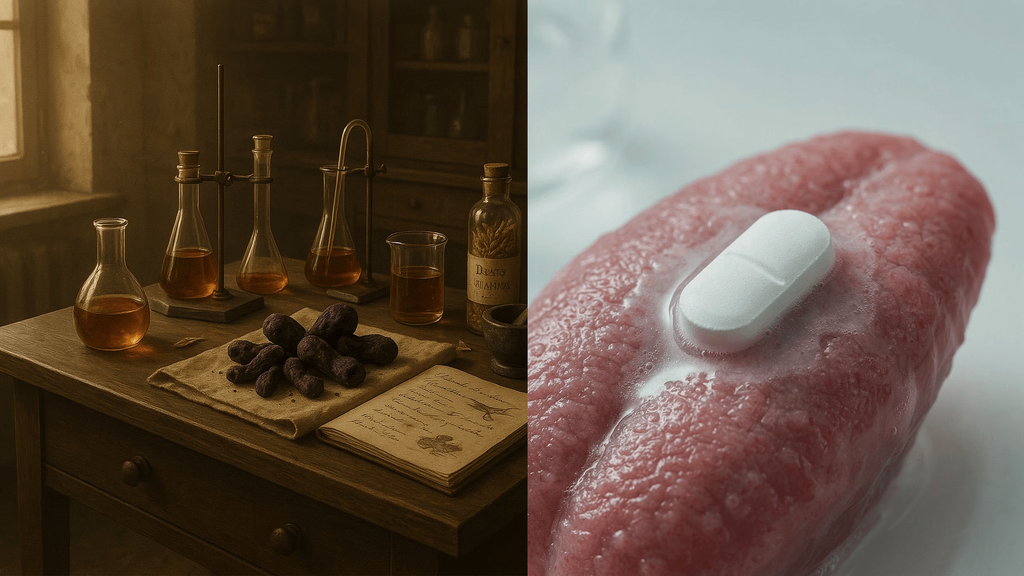
LSD(リゼルグ酸ジエチルアミド)は、1938年にスイスの化学者アルバート・ホフマンが麦角菌の成分を研究する過程で合成した物質です。その強烈な精神作用が判明したのは5年後の1943年で、これをきっかけに1950〜60年代には精神医学の研究対象として1,000本以上の論文が発表されました。
しかし1960年代後半から各国で規制が強化され、研究は約40年にわたって事実上凍結されます。近年の「サイケデリック・ルネサンス」と呼ばれる研究復興の流れの中で、LSDはシロシビンと並んで再び注目を集めるようになりました。
LSDの作用の中心にあるのは、脳内のセロトニン2A受容体(5-HT2A受容体)です。LSDはこの受容体に「部分的に鍵を差し込む」ような形(部分作動薬)で働き、知覚や思考、感情に一時的な変化を起こします。さらに研究者たちは、LSDが脳の神経細胞のつながりを作り替えやすくする「神経可塑性」を高めることが、抗うつ効果の背景にあると考えています。固まってしまった思考の回路を、一度やわらかくして組み直すイメージです。
なお、LSDは身体への毒性が低く、依存性や離脱症状も確認されていない物質として知られています。この「身体的に安全である」という点が、医薬品として開発できる前提条件になっています。
口腔内崩壊錠(ODT)という工夫
DT120は、LSDをそのまま使うのではなく、「口腔内崩壊錠(ODT:Orally Disintegrating Tablet)」という剤形に加工した製剤です。ODTとは、水なしで口の中に入れると数秒で溶ける錠剤のことで、日本でも高齢者向けの薬などで広く使われています。
デフィニウム社は、医薬品製造大手カタレント社の「Zydis」という速溶技術を採用しています。この剤形には、通常の錠剤や液剤と比べて吸収が早く効果の立ち上がりが速いこと、体内への取り込み効率(バイオアベイラビリティ)が高いこと、そして吐き気などの消化器系の副作用が少ないことといった利点があると説明されています。
また、DT120は「リゼルギド酒石酸塩」という塩の形で製剤化されています。有効成分そのものは既知の物質でも、製剤技術や用途を特許で守ることで、企業は開発投資を回収するビジネスモデルを組み立てているわけです。
第3相Emerge試験の結果:単回100µg投与でMADRSが8.1点改善
MADRSとは何か
今回の試験で使われた評価指標「MADRS(モンゴメリー・アスベルグうつ病評価尺度)」は、うつ病の臨床試験で最も標準的に使われる尺度のひとつです。医師が患者さんと面接し、気分の落ち込み、睡眠、食欲、集中力、悲観的な考え、自殺念慮など10項目を0〜6点で評価し、合計0〜60点で重症度を表します。点数が高いほど症状が重く、一般に20点以上が中等度、35点以上が重度とされます。
8.1点という数字の意味
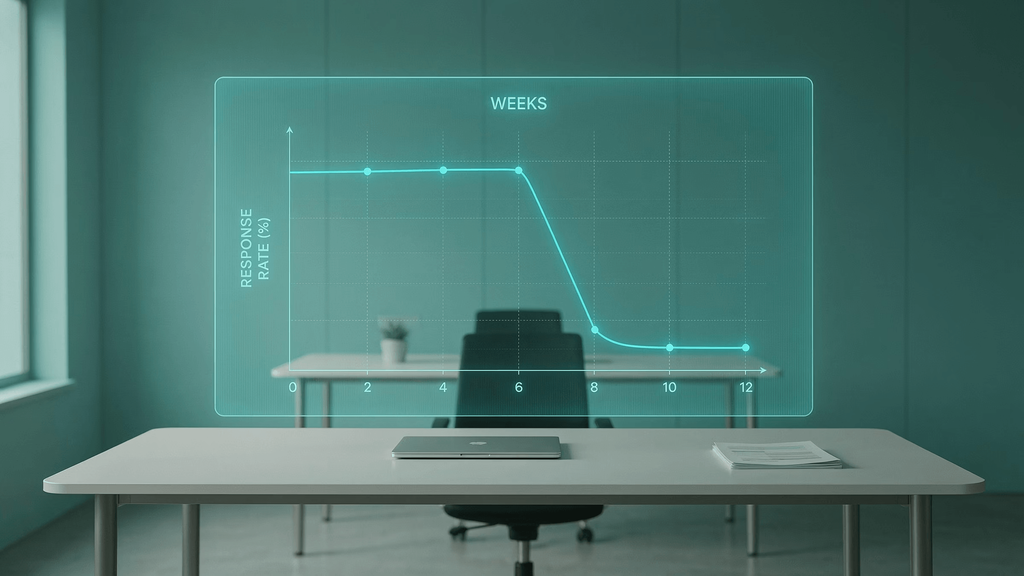
Emerge試験では、DT120を100マイクログラム1回投与した群は、6週目の時点でプラセボ群と比べてMADRSの合計点が8.1点低下しました。統計的な確からしさを示すp値は0.0001未満であり、「偶然そうなった」可能性は1万分の1以下です。
この8.1点という差の大きさを理解するには、比較対象が必要です。一般に、既存の抗うつ薬(SSRIなど)のプラセボとの差は2〜3点程度にとどまることが多く、それでも「有効」として承認されています。2019年に承認された速効性の抗うつ薬エスケタミン(商品名スプラバート)でも、承認の根拠となった試験でのプラセボとの差は4点前後でした。つまり8.1点という数字は、これまでの承認薬の水準を大きく上回る効果量です。
もちろん、単一の試験結果だけで全てを判断することはできません。試験の参加者数や脱落率、有害事象の詳細などは今回のプレスリリースには記載されておらず、今後の学会発表や論文で精査される必要があります。
効果の持続性
もうひとつ注目すべきは、効果が12週目まで持続したという点です。1回の投与で3か月近く効果が続くというのは、毎日飲み続ける必要がある従来薬とは根本的に異なる治療モデルです。
これはシロシビンの研究でも繰り返し報告されてきた特徴で、サイケデリック療法が「症状を抑え続ける薬」ではなく、「脳の状態を切り替えるきっかけ」として働いている可能性を示唆しています。
うつ病治療の現状:3分の1未満しか寛解しない既存薬の限界
数字で見るうつ病の深刻さ
なぜFDAはLSDのような物質の開発を後押しするのでしょうか。その背景には、うつ病治療の行き詰まりがあります。
アメリカでは毎年2,100万人以上の成人が大うつ病エピソードを経験しており、うつ病は米国で2番目に多い精神疾患です。世界的にも障害の主要な原因であり、うつ病を抱える人は長期的な死亡リスクが40%高まるという研究もあります。経済的な損失は、医療費と生産性の低下を合わせて米国だけで年間3,260億ドル(約50兆円)に達すると試算されています。
既存の抗うつ薬が抱える3つの課題
現在の標準治療には、大きく3つの限界があります。
- 第一線の抗うつ薬で寛解(症状がほぼ消えた状態)に至る患者さんは3分の1未満にとどまり、多くの人が薬を変えたり追加したりを繰り返しています。
- 効果が現れるまでに数週間から数か月かかるため、苦しんでいる期間が長く、その間に治療をやめてしまう人も少なくありません。
- 性機能障害や体重増加、感情の平板化などの副作用に悩まされ、継続が難しいケースが多くあります。
日本でも状況は似ています。厚生労働省の調査では、気分障害の患者数は100万人を超えており、治療抵抗性うつ病への対応は精神科医療の大きな課題です。だからこそ、1回の投与で速く、長く効く治療法への期待は世界共通のものなのです。
今後の展望と課題:承認申請からスケジュールI規制まで
承認申請までのステップ
画期的治療薬指定を受けたとはいえ、DT120にはまだ越えるべきハードルがあります。通常、FDAの承認には2本の良好な第3相試験が求められるため、Emerge試験に続く確認試験の結果が重要になります。デフィニウム社は不安障害でも第3相試験を進めており、PTSDへの展開も視野に入れています。
また、承認申請の際には、有効性だけでなく安全性データの詳細、投与時の医療体制、乱用や転用を防ぐ仕組み(リスク評価・軽減戦略)などを包括的に示す必要があります。
規制上の課題:スケジュールIの壁
LSDは現在、米国の規制物質法で「医療用途がなく乱用の危険性が高い」とされるスケジュールIに分類されています。仮にFDAが承認しても、麻薬取締局(DEA)がスケジュールを変更しなければ、医薬品として販売することはできません。
このプロセスは承認後に数か月かかる可能性があり、企業側もリスク要因として明記しています。実際、シロシビンやMDMAをめぐる議論でも、「FDAの承認」と「DEAのスケジュール変更」は別の手続きであることが繰り返し指摘されてきました。
サイケデリック療法としての運用
もうひとつの現実的な課題は、誰がどのようにこの治療を提供するのかという点です。LSDの作用は8〜12時間ほど続くため、投与は医療機関の管理下で行われ、トレーニングを受けたファシリテーターが付き添うことが前提となります。デフィニウム社自身も、治療を提供する施設の確保と、適切な資格を持つ医療従事者のトレーニングが事業上の課題であることを認めています。
薬そのものが承認されても、それを安全に届けるための人材と場所が整わなければ、治療は広がりません。日本においてはLSDが麻薬及び向精神薬取締法の規制対象であることに加え、サイケデリック療法を担う人材育成の枠組みもまだ存在しません。海外の動向を追いながら、国内での議論を始めておくことが今後ますます重要になるでしょう。
まとめ:DT120が示すLSD治療薬の現実的な可能性
デフィニウム社のLSD製剤DT120は、大うつ病性障害を対象としてFDAから画期的治療薬指定を受け、不安障害に続く2つ目の指定となりました。根拠となった第3相Emerge試験では、100マイクログラムの単回投与で6週目にプラセボ比8.1点というMADRSの改善が示され、効果は12週目まで持続しています。これは既存の抗うつ薬をはるかに上回る効果量です。
一方で、追加の第3相試験、DEAによるスケジュール変更、治療を提供する人材と施設の整備といった課題は残っており、承認と普及にはまだ時間がかかります。
それでも、80年以上前に「発見」され、半世紀にわたって規制されてきたLSDが、厳密な科学的検証を経て精神科医療に戻ってこようとしていることは事実です。今後も承認審査の進捗や日本への影響について、引き続き見守っていきましょう。
Definium Therapeutics Receives Breakthrough Therapy Designation for DT120 (lysergide) Orally Disintegrating Tablet (ODT) in Major Depressive Disorder (MDD) Following Positive Phase 3 Results. (n.d.). Definium Therapeutics. https://ir.definiumtx.com/news-events/press-releases/detail/247/definium-therapeutics-receives-breakthrough-therapy-designation-for-dt120-lysergide-orally-disintegrating-tablet-odt-in-major-depressive-disorder-mdd-following-positive-phase-3-results?ck_subscriber_id=3136338034
本記事は情報提供のみを目的としており、医療アドバイスではありません。
精神的・身体的な問題を抱えている方は、必ず医療専門家にご相談ください。
また、日本国内でのサイケデリック物質の所持・使用は法律で禁止されています。
